|
生物制品GMP无菌车间的规范建设!
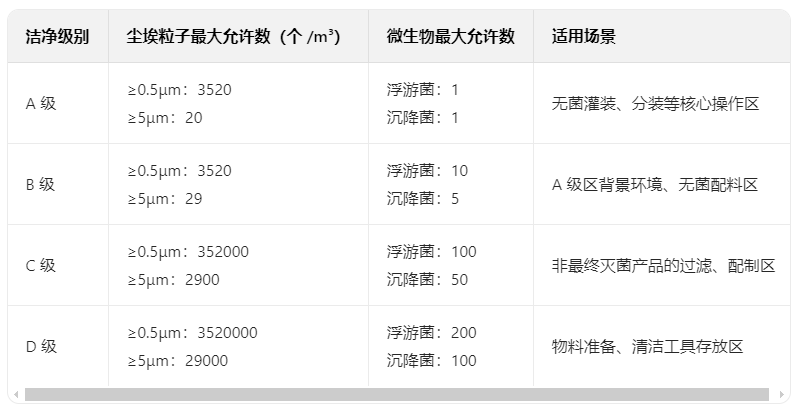
生物制品 GMP 无菌车间的规范建设是确保产品安全性、有效性和质量可控性的核心环节,需严格遵循《药品生产质量管理规范(2010 年修订)》及相关法规标准。以下从设计、设施、操作、管理等维度展开规范要求: 一、车间设计规范:布局与分区原则1. 洁净区等级划分根据 ISO 14644-1 及 GMP 要求,无菌车间洁净区分为 4 个等级,需匹配生物制品生产环节: 2. 功能分区要求· 严格分区:分为无菌操作区、辅助功能区(如灭菌间、洗烘间)、物料暂存区、人员净化区,各区之间设缓冲间,避免交叉污染。 · 人流物流分离: · 人流路径:更衣→洗手→消毒→洁净走廊→操作区,更衣需遵循 “更衣级别与所在区域洁净度一致” 原则(如进入 A 级区需穿灭菌连体服、戴灭菌手套)。 · 物流路径:脱外包→清洁→灭菌(如高温、辐射、EO 灭菌)→传递窗(带消毒功能)→洁净区,生物活性物料需专用传递通道。 3. 建筑设计要点· 墙面与地面:采用不锈钢或环氧树脂材料,无缝隙、易清洁,墙角圆弧处理(半径≥50mm),防止积尘。 · 吊顶与门窗:吊顶密封,门窗采用防尘、气密性设计,与墙体平整衔接,避免死角。 · 压差控制:洁净区对非洁净区保持≥10Pa 正压,不同级别洁净区之间≥5Pa,防止污染物倒灌。 二、关键设施与系统规范1. 空调净化系统(HVAC)· 送风与换气: · A 级区:采用层流送风(风速 0.36-0.54m/s),单向流设计,换气次数≥400 次 / 小时。 · B/C/D 级区:采用乱流送风,换气次数分别≥60 次 / 小时、≥20 次 / 小时、≥15 次 / 小时。 · 空气过滤:三级过滤(初效→中效→高效),高效过滤器(HEPA)安装后需进行泄漏测试(DOP 测试),泄漏率≤0.01%。 · 温湿度控制:温度 18-26℃,湿度 45%-65%(特殊制品按工艺要求调整),需实时监测并记录。 2. 消毒灭菌系统· 常用灭菌方式: · 空间灭菌:甲醛熏蒸、汽化过氧化氢(VHP)、臭氧消毒,需验证灭菌效果(如生物指示剂监测,嗜热脂肪芽孢杆菌存活概率≤10⁻⁶)。 · 设备灭菌:湿热灭菌(121℃/30min)、干热灭菌(180℃/2h),灭菌柜需具备 F₀值监测功能(F₀≥8)。 · 在线消毒:A 级区层流罩、隔离器需配置在线 VHP 消毒系统,定期验证消毒周期。 3. 给排水与气体系统· 纯化水与注射用水:管道采用 316L 不锈钢,内壁电抛光(Ra≤0.8μm),循环温度≥70℃,避免微生物滋生,定期检测内毒素(≤0.25EU/ml)。 · 压缩空气:经除油、除水、除菌过滤,微生物≤10CFU/m³,露点≤-40℃,用于无菌操作设备(如灌装机)。 三、操作与人员管理规范1. 人员准入与培训· 资质要求:上岗前需通过 GMP、无菌操作、微生物知识培训,每年复训,定期进行健康检查(不得患有传染病、皮肤病等)。 · 更衣规范:进入洁净区需按级别分层更衣(如进入 B 级区需穿灭菌分体服,进入 A 级区需穿连体灭菌服,戴灭菌头套、口罩、手套,更衣过程需经视频监控确认)。 2. 无菌操作准则· 核心原则:减少动作幅度,避免交叉污染,所有操作在 A 级层流保护下进行。 · 禁止行为:裸手接触药品、设备表面,在操作区快速走动,非必要物品不得带入洁净区。 · 模拟试验:定期进行培养基灌装试验(每班次至少 1 次),灌装数量≥3000 瓶,污染率≤0.1%,以验证操作流程的无菌保障能力。 3. 物料与设备管理· 物料控制: · 无菌物料需注明灭菌日期、有效期,超过规定时间(如灭菌后 72 小时)需重新灭菌。 · 非无菌物料进入洁净区前需经过双扉灭菌柜或传递窗消毒(如紫外照射≥30 分钟)。 · 设备维护: · 专用设备标识清晰,不得跨区使用(如 A 级区设备仅限 A 级区使用)。 · 定期清洁灭菌(如每批次生产后清洁,每周大消毒),清洁效果需验证(TOC 残留≤500ppm,微生物≤10CFU/25cm²)。 四、质量控制与验证规范1. 在线监测与动态监控· 实时监测项目: · 洁净区:尘埃粒子(在线监测仪,A 级区每立方米至少 1 个采样点)、浮游菌(空气采样器,每周≥1 次)、压差、温湿度。 · 关键工艺:灭菌柜温度曲线、灌装机无菌气帘压力、培养基灌装重量差异(≤±1%)。 · 数据追溯:所有监测数据需电子存盘,可追溯至少 5 年,异常数据自动报警(如尘埃粒子超标时,系统立即触发警报并锁定区域)。 2. 验证流程(DQ-IQ-OQ-PQ)· 设计确认(DQ):确认车间设计符合 GMP 及工艺要求(如人流物流路径、压差梯度设计)。 · 安装确认(IQ):验证设备安装符合标准(如 HVAC 管道连接密封性、高效过滤器安装正确性)。 · 运行确认(OQ):测试系统运行稳定性(如空调系统连续运行 30 天,确认温湿度、压差波动范围)。 · 性能确认(PQ):模拟生产状态验证无菌保障能力(如 3 次培养基灌装试验均合格),验证周期至少 3 个连续批次。 五、生物安全与应急预案1. 生物安全防护· 病原体控制:涉及病原体(如病毒、细菌)的车间需符合生物安全二级(BSL-2)或以上标准,配备生物安全柜(BSC-II 级)、高压灭菌锅(带生物安全锁)。 · 废弃物处理:生物废料需经双扉灭菌柜灭菌后按医疗废物处理,废水需经灭活处理(如高温、化学消毒)后排放。 2. 污染应急处理· 突发污染响应:发现微生物超标时,立即停止生产,启动偏差调查(如追溯污染源、排查操作记录),同时对污染区域进行强化消毒(如 VHP 熏蒸 + 甲醛二次灭菌)。 · 模拟演练:每年至少开展 1 次污染应急演练,测试人员响应速度、消毒措施有效性,记录并优化流程。 六、文件与记录管理· 标准化文件:制定《无菌车间管理规程》《洁净区监测操作规程》《灭菌设备维护 SOP》等,文件需经质量部门批准,版本控制严格(如现行版与旧版物理隔离)。 · 实时记录:人员进出、设备操作、环境监测、灭菌过程等均需纸质或电子记录,记录内容包括时间、操作人、参数数据,确保可追溯(如灭菌柜 F₀值记录需精确到 0.1)。 七、最新技术与趋势· 隔离器技术:采用全封闭隔离器替代传统洁净区,减少人员干预,A 级区可实现 “零接触” 操作,降低污染风险。 · 自动化系统:引入机器人进行无菌灌装、物料转运,搭配视觉监控系统,减少人为误差。 · 连续制造:部分生物制品(如 mRNA 疫苗)采用连续流工艺,车间设计需匹配在线灭菌、实时检测模块,缩短生产周期。
|